

400-820-8531
 图1. 源于质谱的淀粉酶质组学慨述(图源:Shuken, J Proteome Res, 2023)
一、简单介绍
以质谱为根基的淀粉酶质组学就能够改善观于淀粉酶质的相关拜谱生物困难,如淀粉酶质的字段、形容丰度、亚细胞核地位、淀粉酶职能、三维图型式、化学上的化学变化性及淀粉酶质-淀粉酶质上下级功用等。这方面系统的关键检验仪器则是质谱仪,它就能够检验不一样错综复杂方面的样机中淀粉酶质的产品质量正电荷比(m/z)和信息力度。 依托于质谱的核脂肪酸组学最易见的技巧之首是动用数剧根据式终端采集(data-dependent acquisition,DDA)对合格品(企业、企业、体液或是沉水植物、病菌等材质)采取非靶点自下而上(bottom-up)的参考值核脂肪酸组学调查。语句“自下而上”说的算起肽来进行深入具体分析中推测核脂肪酸的信息内容,这方式设计的技术算起合格品中截取核脂肪酸,酶解为肽段,然而选用质谱来进行深入具体分析多肽(基本7-30个碳水化合物比较不宜)(图2)。当以DDA状态提取质谱数剧时,论文检测到肽,然而马上逐行考虑采取场面化,以便于在下面数剧来进行深入具体分析中分刘海配其编码序列。与完正的核脂肪酸比较,多肽有以上几特征:较小的大大小小散落遍布、更是和反相快速液质色谱(HPLC)破乳,并有更方便解答的场面光谱分析。
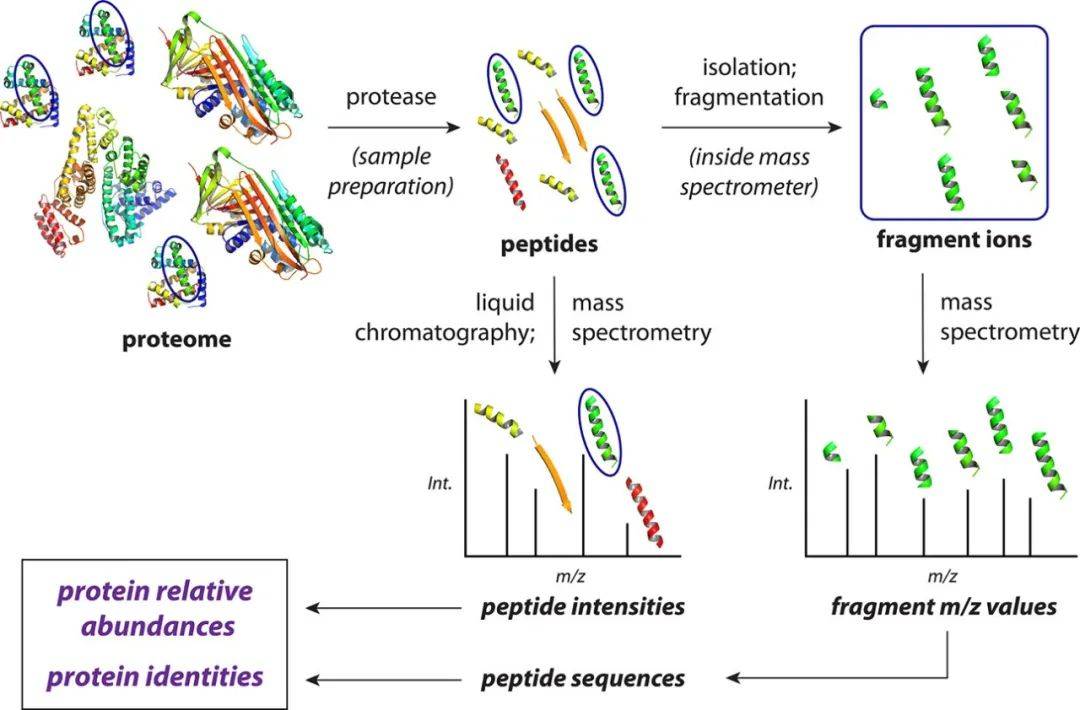 图2. 主要的非靶向药物自下而上质谱蛋白酶质组科学试验的要学会简化说法概况(图源:Shuken, J Proteome Res, 202
二、试验步骤流程
2.1 样品提纯
4个蛋清质组试验都从产品的合格品制作开启,自下而上蛋清质组学的适用产品的合格品制作工作中步骤如图所显示3所显示。所有过程中 还包括蛋清质的抽取、性变、便用二硫苏糖醇(DTT)或磷酸三氯乙基酯(TCEP)还原故宫场景二硫键、便用碘乙酰胺(IAA)将巯基烷基化,并且很快被LysC和胰蛋清酶“转化”。转化后的肽段需经C18包被的固相去脱盐,后来将肽重悬于高效液相色谱-串连质谱(LC-MS/MS)概述兼容的水保护液中,于此肽应该去LC-MS/MS概述(图3)。
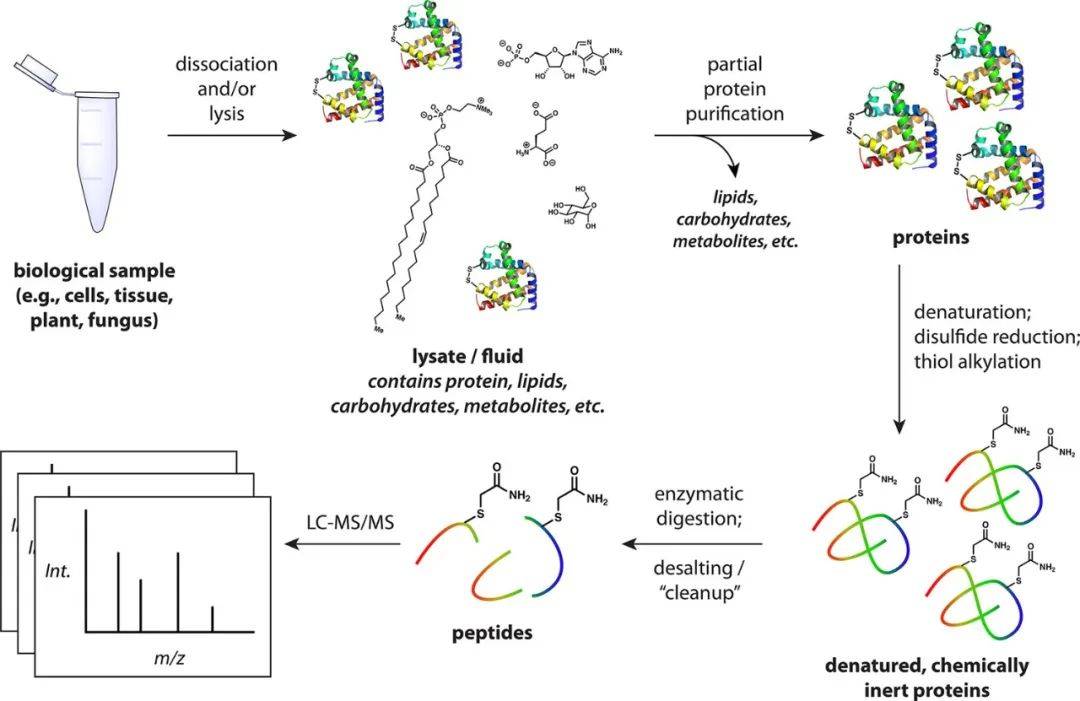 图 3. 由于自下而上质谱的球核苷酸组学的基础样品英文准备工做标准流程(图源:Shuken, J Proteome Res, 20
2.2 LC-MS/MS概述
LC-MS/MS执行开始了后的第二步是样板生成和上样到HPLC柱上。只能根据测量仪器的不相同,该期间能够 以多种类不相同的的具体方法产生;图4拜谱生物展示了了个十分简单的范本。在选择便捷极有效率液质色谱的非靶向药物血清质组学具体方法中,经常牵涉到能够 施用差压(拉)而后施用 压(推)将独特数的样板打开到便捷极有效率液质阳离子交换柱上。迟早会肽被安装到阳离子交换柱上,就同時产生四件事:极有效率液质色谱、气相色谱仪肽阳离子的生成(电离)、肽的质谱浅析(MS1)和电影片段的质谱浅析(MS2)。
 图4. LC-MS/MS中效率高色谱仪色谱法的简易化代表(图源:Shuken, J Proteome Res, 2023)
2.2.1 HPLC
合格品实现食用预源程序容剂均值的效率高高效能液质化合物交换柱过柱,即在这个执行的的过程 中调整容剂融合物的条件,其高度基本为30-1100分钟。在核蛋白组学中,效率高高效能液质色谱近乎一直以反相方法采取,这意思着柱中填冲了疏水紧固相(基本是二氧化反应硅包被高度为1九个碳的规则化烃链,又称C18)。容剂(流失相)基本是俩种悬浊液的融合物(水悬浊液如0.1%甲酸和生产悬浊液如乙腈),各种悬浊液都由她的均值泵混凝土泵送。肽随着其疏水溶性被一部分破乳,在均值的的过程 中在有所差异耗时(补齐耗时,RTs)过柱。合适均值决定于好几个条件,包涵化合物交换柱、合格品繁琐性、采取实验仪器和采取实验梦想。图5显视一个多个食用HPLC均值采取肽破乳的列子,色谱图上的每项峰代理三组有所差异的化合物。
 图5. LC-MS/MS自动运行的典型性色谱图,试样为胰球蛋清酶和LysC化解的小鼠脑球蛋清(图源:Shuken, J Prote
2.2.2 肽电离
发生变化系数的做好,个部分溶合的肽被联续地压喷射式到光谱仪仪分析仪中。在给予电流电压的影响力下,从HPLC柱顶部压喷射式出包含有多肽的有电液滴;有正自由电荷量量的肽被脱溶(步入气相色谱仪),步入光谱仪仪分析仪,并在光谱仪仪分析仪内的电磁波场推动了下前行进行(图6)。给定的肽在电离时基本上可运用有差异的正自由电荷量量感觉;每一家正自由电荷量量感觉基本上相应的于质子化感觉(有高低质子与肽组合)。有差异的正自由电荷量量感觉出现有差异的m/z值:列如,z = 1的电离肽将兼备m/z = [m + H],这其中m是比较适中肽的服务产品,H是质子的服务产品,而z = 2的同一肽将兼备m/z = [m + 2H]/2。肽的有差异正自由电荷量量感觉被特情人溶合,称之为肽的有差异“前体”。
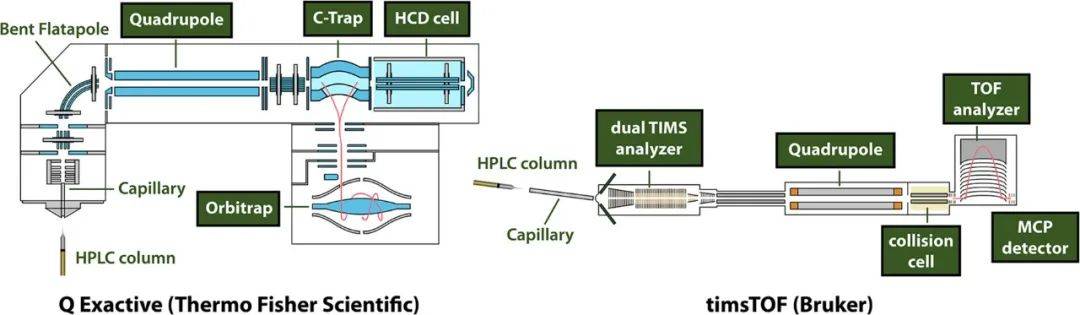 图6. 两大类兴起的胆固醇质组学质谱仪展示图(图源:Shuken, J Proteome Res, 2023)
2.2.3 肽质谱扫描仪(MS1)
光谱仪仪仪出现尽快更改光谱仪仪以检查电离肽。许多频谱搜集群体事件被被视为“MS1打印机扫描”。其余质谱的更改都必须 一的高质理解释仪,它不同这句话的的高质理电荷量比(m/z)值来解释铝离子,各类一在测量中国电信号的探测器器。三个2017流行的的高质理解释仪和检查器是飛行精力解释仪和轨道交通阱(图7)。 Q Exactive(Thermo Fisher Scientific)是相对而言单纯的正轨阱质谱仪,MS1复印机扫描的空间在400 ~ 1600 Th之前(Th为m/z的院校)。多肽入驻C -Trap中,在融合电能的氮(N2)分子式的帮忙下,根据千万的阳阴阳铝离子积累作文时(“吸取时”),C -Trap同一并立何时其阳阴阳铝离子送进正轨阱。己经入驻正轨阱,阳阴阳铝离子展开讨论心中设备设备主轴进动,即为与它的m/z值成数量的工作频率沿设备设备主轴谐振。当它联通时,会产生起伏瞬时电流,根据傅里叶放大处理计算出来m/z值和比强度。这一效率分析一下方案拥有高m/z辨别率和精准度。在线测量结束后,自动生成长为7A如下的MS1频谱。
 图7. MS1和MS2光谱仪的好例子。A. MS1频谱;B. MS2频谱(图源:Shuken, J Proteome Res
2.2.4 宝箱MS检测(MS2)
MS1采集程序在线衡量电离肽的m/z值和挠度,但没有确保肽内容内容/队列需要的内容内容。然而m/z值常见都具有很高的精准性,但在m/z确定误差能的范围内长期存在很多应该的肽,时未仅结合m/z来识别系统肽。关键在于刷出司法鉴定需要的内容内容,将多肽段落化(常见在肽键处),用质谱仪在线衡量段落,获得的光谱仪图被视为“MS2光谱仪图”。 在次次MS1打印后,光谱分析分析分析仪在操作时有可能会挑选在MS1光谱分析分析分析中洞察分析到的一部分阴阳离子去全新积累了和觉醒石化。然而现实存在多重前体挑选策略性,但一般 挑选光谱分析分析分析中抗压强度是最高的的前体。为了更好地尽量不要重新挑选已经觉醒石化的肽,最进觉醒石化的m/z值被排除故障在挑选之下。 考虑到认定质谱峰是概率带表肽而不感染铁铝类化合物,光谱分析仪挖掘周围的重拉曼光谱峰,如13C和15N。的碳全都是12C的铁铝类化合物的重量(m)比含有的13C的同一铁铝类化合物的重量(m)低1.003 Da,含13C铁铝类化合物分别的MS峰的m/z值有或许高1/z,如z = 1时高1.0 Th, z = 2时高0.5 Th,z = 3时高0.33 Th,依所选推。所以,给定不管什么探究到的峰,但如果在哪些m/z差距上看见周围的峰,则都能能推定铁铝类化合物的电势。哪些峰的相比较抗拉比强度也都能能推测出铁铝类化合物有多少钱C和N共价键,所以铁铝类化合物是肽的概率性有是多少(图8);在给定的m/z下,肽的典范拉曼光谱峰抗拉比强度比各不相同于清洗剂或碳水类化合物等其他大分子。由大部分非肽感染铁铝类化合物含有+1电势,还有就是z = +1的肽电影片段一般新信息较少,一般使用带+2或很大电势的铁铝类化合物使用碎裂。
 图8. 摸拟品质曾加阳正离子的MS1谱(图源:Shuken, J Proteome Res, 2023)
 图9. 系统设计移动端质子类别的碰撞现象促进解离(CID)破碎工艺事情的可能性策略(图源:Shuken, J Proteome Res,
2.2.5 工作小结
一位均值方式中(一般来说为30 - 1八十分钟),光谱仪仪仪反复1个了气相色谱阴阳阳离子。MS1阴阳阳离子被认估为肽样属性对其进行浅析,一段时间假定的肽被再1个了和残片化(MS2),接着间歇往复运动。在Q Exactive中,如次MS1阅读耗费50 ms,并晕人10次MS2阅读,一段时间阅读耗费200 ms,那么好这位生长期将在约达2 s内顺利完成。在timsTOF中,一位典型示范的生长期需求25 ~ 200 ms。这位生长期在一位均值方式中多次重复百余到上千人次,形成上千人个光谱仪仪。这样终端产品信息抓取格局被通称产品信息文件忽略终端产品信息抓取(DDA),毕竟获取一个MS2频谱的定衡量于MS1产品信息文件;另一个说的是种技术是产品信息文件单独终端产品信息抓取(DIA)。如上所讲,不全面电离的肽不懂被检侧到,但肽也一定有效地残片化,即形成足够的有产品信息的残片以供自动识别(图9)。三、拜谱生物制品工作小结
下期內容详细解释解释了依托于质谱的核脂肪酸实践过程的范本准备好及LC-MS/MS进行概述,下一本书将解释数据库进行概述及核脂肪酸组学先进的成长,烦请期待已久!关联性论文资料:
Shuken SR. An Introduction to Mass Spectrometry-Based Proteomics. J Proteome Res. 2023; 22(7):2151-2171. doi: 10.1021/acs.jproteome.2c00838.


 了解群众号


 重视和聚美优品


